
编者按:2026年8月21日,“第十四届陆道培血液病学术大会” 在河北燕达陆道培医院新院区盛大召开。历经十四年砥砺深耕,陆道培血液病学术大会已成为中国血液学领域具有重要影响力的学术交流平台,见证了中国血液病诊疗事业从经验积累到循证创新的跨越之路。会议期间,《肿瘤瞭望-血液时讯》特邀北京陆道培血液病研究院周晓苏博士,就不典型急性早幼粒细胞白血病(APL)的融合基因图谱、发病机制及临床转化前景等热点话题分享最新研究成果。
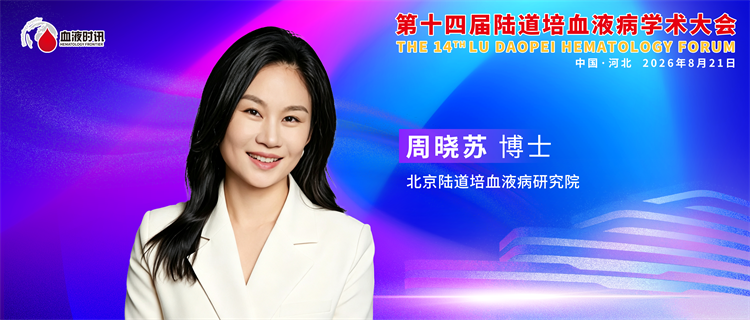
您在本次大会上分享的是“不典型APL融合基因及发病机制——远超预期的复杂性和异质性”。请您介绍一下,不典型APL与经典APL在遗传学上有哪些不同?
急性早幼粒细胞白血病是一组具有独特的形态和临床特征的白血病,早期的研究已发现约90%的患者都有共同的PML::RARA融合基因,并且明确了这个融合基因是导致这部分患者发生APL的关键分子异常。因此PML::RARA融合基因阳性的早幼粒细胞白血病也被称为经典型的急性早幼粒细胞白血病。
主要得益于王振义院士、张亭栋教授、陈竺院士、陈赛娟院士等中国专家的贡献,发现砷剂和全反式维甲酸治疗经典型的急性早幼粒细胞白血病都有特效,并且两种药物联合应用可以获得更好的疗效。这些研究已经使得经典型APL由最凶险的白血病成为治愈率最高的白血病,超过90%的患者可通过以砷剂和全反式维甲酸为主的治疗获得临床治愈。
但是另外10%PML::RARA融合基因阴性的患者虽然细胞形态学甚至转录组特征都与经典型急性早幼粒细胞白血病相近,但是却表现出具有差异化并且多样性的临床治疗反应。部分患者对全反式维甲酸治疗仍有一定的治疗反应,但是也有相当多的患者对全反式维甲酸完全耐药。并且,这部分患者大多数都对砷剂治疗耐药,甚至其中一部分对高强度的化疗也耐药。由于这部分疾病进展很快,患者极易发生早期死亡,怎么快速准确诊断和判断他们对砷剂、全反式维甲酸其他药物的治疗反应就成了很重要的临床问题。
虽然既往的研究已经报道了数十种其他少见型的维甲酸受体融合基因,但是并未能比较好地回答这些临床问题。针对临床遇到的病例带给我们的诊疗挑战,我们近年来在不典型早幼粒细胞白血病方面做了一系列研究,包括领导多项全国多中心的合作研究,已经产出了一系列国际原创性的研究成果。
也是通过这些研究,我们才逐步认识到这10%不典型病例中,其分子发病机制的复杂性远超占比90%的经典型病例。因此我本次报告的题目中使用了“远超预期的复杂性和异质性”。
我们团队在该领域的原创性发现主要包括:对三段式维甲酸受体融合基因图谱及该新型融合基因结构对全反式维甲酸耐药机制的揭示;发现两段式维甲酸受体融合伴顺式突变导致不典型APL发病和原发维甲酸耐药;发现小细环病毒的ORF2基因与RARA基因融合导致的急性早幼粒细胞白血病是不典型病例中最多见的,但由于病毒序列的高度变异性,之前一直未能被发现;我们还全新发现了细环病毒也可以与RARA基因融合并导致不典型急性早幼粒细胞白血病。
这些发现打破了之前对融合基因都是两段式拼接的刻板认识,丰富了融合基因构型的复杂性,纠正了之前该领域近三十年的研究误区。细环病毒和小细环病毒是健康人体中普遍携带的病毒,一直被认为是共生病毒。我们的研究已经初步揭示了它们导致罕见白血病的关键分子机制,当然还有很多工作需要进一步研究。这种病毒基因与人基因融合导致肿瘤的分子机制,也是在所有病毒致病机制中的首次发现,这进一步拓展了对病毒与疾病关系的认识。
不典型APL的发病机制为何如此复杂和异质?这些罕见融合基因的发现对APL的诊断和治疗带来了哪些挑战?
我们也是在这几年的研究中才逐渐认识到不典型急性早幼粒细胞白血病发病机制的复杂性和异质性。
正常成年人体内每天需要新产生数千亿个成熟的粒细胞,以补充被消耗的粒细胞。从造血干细胞分化为成熟的粒细胞是一个高度有序的调控过程。急性早幼粒细胞白血病患者的共同特点是造血细胞分化停滞在早幼粒细胞阶段,不能继续往成熟阶段分化,因此患者骨髓和外周血中出现大量形态异常的早幼粒细胞,这是他们的共同特征。
导致这种情况的主要原因是这个阶段造血细胞分化需要的维甲酸受体靶向调控的基因集发生了失调控的表达阻滞。因此虽然经典型和不典型早幼粒细胞白血病的共同点是都有维甲酸受体基因的融合基因,但是维甲酸受体基因有α、β和γ三种,它们的融合伙伴基因已经发现的有几十种。再加上我们发现的其他关键的三段式融合、顺式突变等结构变异多样性,以及病毒基因的参与,进一步丰富了维甲酸受体融合基因的多样性。
咱们可以把维甲酸受体理解为调控基因表达的锁,这把锁靶向到需要它调控表达的基因的启动子上,起到开关的作用。而全反式维甲酸就像钥匙。正常情况下这些基因需要表达的时候,细胞通过调节全反式维甲酸的浓度,作用于维甲酸受体,开启这些基因表达,造血细胞就能顺利往下分化。
现在我们理解了,早幼粒细胞白血病发病的关键分子病因就是维甲酸受体这把锁持续处于锁定状态,不能被全反式维甲酸这把钥匙打开了。因此这一组基因就不能被开启表达,导致细胞不能往下一阶段分化。
我们可以想象,一把锁不能开启,90%的情况可能是因为锁眼生锈,不容易被转动了。这时虽然用钥匙和常用的力气不能开锁,但是加大力气还是可以开启。这就是经典型PML::RARA急性早幼粒细胞白血病的情况,虽然融合蛋白导致对全反式维甲酸的响应减低,但是通过给药,使细胞内全反式维甲酸达到远超生理浓度的药理浓度时,依然能够开启这些基因的表达,使白血病细胞继续分化为成熟阶段的粒细胞。这就是全反式维甲酸治疗这种白血病又叫诱导分化治疗的基本原理。
但是我们知道,一把锁坏掉,还可能是其他多种原因,比如锁内部的各个部件坏掉或者卡死,只要是能让这把锁不能正常开启,都能达到同样的结果。
占比约10%的不典型APL,从发病机制上,就像是各种可能导致锁具失灵而无法开启的少见原因的集合。通常,数十种融合伙伴基因可以通过不同的机制导致融合蛋白的异常表达,或使融合蛋白中的维甲酸受体对全反式维甲酸的响应性不足,进而导致发病。但有时仅有伙伴基因还不够,还需要通过进一步的结构异常,比如三段式融合基因的形成或者获得顺式突变,才能达到足够的异常效应。
准确解析这些复杂的分子病因,对于疾病的正确诊断和治疗至关重要。正如要开启一把损坏的锁,关键在于精准鉴定其故障根源,方能对症施治。
维甲酸受体基因的多样性、融合伙伴基因功能的多样性、融合基因构型的多样性,以及病毒基因序列的高度变异性,共同形成了这一组患者中高度复杂和异质性的分子病因,也为相关研究和融合基因的鉴定带来挑战。值得庆幸的是,通过转录组技术的应用以及生物信息分析流程的优化,我们正在逐步解析清楚这些复杂的情况,并且基于这些发现开发便捷有效的检测方案。
随着测序技术的进步,APL的遗传学图谱不断被刷新。您认为这一领域未来的研究方向和临床转化前景是什么?
我们会从已有研究成果的启发和当前仍未解决的问题入手,继续进一步的研究。目前已经有一些全新的发现,并且今后可能还会有当前未预料到的新发现。所以,不典型早幼粒细胞白血病的遗传学图谱还会不断被刷新,被补充和丰富细节。
这些研究和新发现的临床转化前景非常明确。首先基于对维甲酸受体相关融合基因序列和构型复杂性的认识,发展出一系列的检测方案,可以帮助患者得到更快、更准确的诊断。其次,我们已经从机制上明确,三段式融合基因和伴顺式突变的患者都是对全反式维甲酸耐药的,因此这些患者不应该再尝试使用全反式维甲酸治疗,而应该尽快选用其他治疗方案。而对于部分可以明确对全反式维甲酸治疗敏感的患者,比如小细环病毒和细环病毒融合基因,以及其他特定类型两段式维甲酸受体α融合基因的患者,仍应积极坚持全反式维甲酸的治疗。另外虽然绝大多数不典型早幼粒细胞白血病对砷剂治疗都无效,但是PML::RARG融合基因阳性的病例依然可以对砷剂有好的治疗反应。
未来,我们期待通过持续的研究探索,将不典型APL这一“最凶险的白血病亚型”逐步转变为可精准诊断、可分层治疗、可改善预后的疾病,让更多患者从中获益。



 京公网安备 11030102011255号